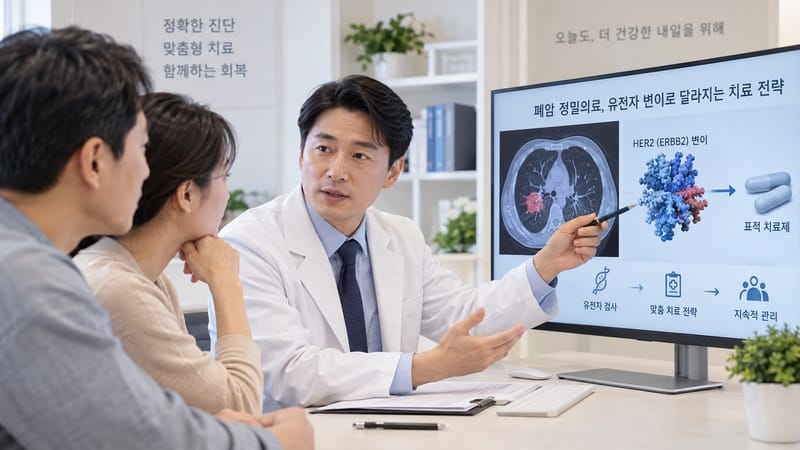
HER2 유전자 변이를 가진 일부 진행성 비소세포폐암 환자에서 표적치료 선택지가 넓어졌다. 미국 식품의약국 FDA는 2026년 9월 9일 세바버티닙을 국소 진행성 또는 전이성 비편평 비소세포폐암의 1차 치료 영역까지 확대해 가속승인했다.
승인 대상은 종양에서 HER2, 즉 ERBB2 티로신키나아제 도메인 활성화 변이가 확인된 성인 환자다. 해당 변이는 FDA가 허가한 검사로 확인해야 한다. 세바버티닙은 경구 복용하는 가역적 소분자 티로신키나아제 억제제로, 기존에는 이전에 전신치료를 받은 환자에게 가속승인돼 사용 범위가 제한돼 있었다.
이번 확대 승인의 근거는 진행 중인 1·2상 SOHO-01 임상시험의 치료 경험이 없는 환자군 데이터다. 해당 환자 69명에서 객관적 반응률은 75%로 나타났다. 반응이 확인된 환자 가운데 73%는 반응이 6개월 이상 유지됐고 38%는 12개월 이상 유지됐다. 단일군 연구라는 한계가 있지만 치료 경험이 없는 HER2 변이 진행성 폐암에서 의미 있는 종양 반응이 관찰됐다는 점이 승인 판단의 근거가 됐다.
다만 가속승인은 일반적인 정식 승인과 동일한 의미로 받아들여서는 안 된다. 종양 반응률과 반응 지속기간처럼 임상적 혜택을 예측할 수 있는 지표를 근거로 먼저 허가한 뒤, 후속 확증시험에서 실제 임상적 이득을 확인하는 제도다. FDA는 현재 진행 중인 3상 SOHO-02 시험을 통해 치료 경험이 없는 환자에서 세바버티닙의 임상적 혜택을 추가로 검증하도록 요구하고 있다.